FDA хочет видеть клинические испытания в реальном времени — AI может сократить путь лекарства к рынку
FDA сделала первый практический шаг к клиническим испытаниям, в которых регулятор видит ключевые данные почти в реальном времени. Агентство объявило о двух proof-of-concept проектах с AstraZeneca и Amgen и одновременно выпустило запрос информации о более широкой пилотной программе, которую планирует запустить летом.
Смысл инициативы — не в том, чтобы заменить клиническую науку красивой AI-презентацией. FDA хочет убрать один из самых дорогих и медленных слоёв разработки лекарств: задержку между тем, как данные появляются в клиниках, как спонсор их собирает и анализирует, и как они наконец попадают к регулятору.
Что именно запускает FDA
В обычной схеме данные идут от исследовательских центров к фармкомпании, затем анализируются, упаковываются в документы и только после этого становятся частью регуляторного процесса. FDA теперь тестирует другой контур: заранее согласованные endpoint- и safety-сигналы передаются агентству в реальном времени по ходу испытания.
Первый proof-of-concept — Phase 2 исследование AstraZeneca TRAVERSE у пациентов с ранее не леченной мантийноклеточной лимфомой. В нём участвуют MD Anderson Cancer Center и University of Pennsylvania. Второй — Phase 1b исследование Amgen STREAM-SCLC для пациентов с ограниченной стадией мелкоклеточного рака лёгкого; финальный выбор площадок ещё идёт.
Для каждого испытания FDA отдельно согласовала со спонсором критерии сигналов, которые будут передаваться в реальном времени. По сообщению агентства, в проекте AstraZeneca FDA уже получила и валидировала такие сигналы через Paradigm Health — то есть проверила не только идею, но и техническую возможность такого обмена.
Почему это важно для всего конвейера лекарств
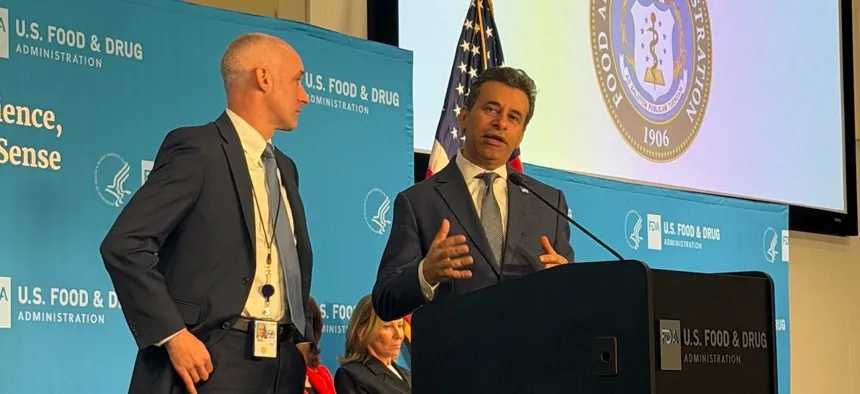
Комиссар FDA Марти Макари сформулировал проблему жёстко: клинические испытания десятилетиями устроены примерно одинаково, а ключевые сигналы могут доходить до агентства слишком поздно. На пресс-конференции он также говорил, что значительная часть времени между ранней фазой исследования и подачей документов уходит на «dead time» — бумажную и организационную работу, а не на получение новых знаний о терапии.
Именно здесь AI и cloud становятся не модным дополнением, а инфраструктурой регуляторного процесса. Если FDA видит, что у пациента поднялась температура, изменилась опухоль или появился заранее определённый сигнал риска, регулятору не нужно ждать финального пакета, чтобы начать понимать картину испытания.
Глава AI-направления FDA Джереми Уолш подчёркивает, что цель — быстрее прийти к регуляторному решению, не снижая планку безопасности. В документах к RFI агентство прямо говорит о повышении эффективности, качества решений, мониторинга безопасности, выборе дозы и ранних go/no-go решениях при сохранении строгих научных и регуляторных стандартов.
От фаз к «continuous trials»
Самая большая ставка — сокращение пауз между фазами. Сегодня разработка лекарства обычно разбита на отдельные исследования: Phase 1 закончилась, затем идёт анализ, подготовка следующего протокола, согласования, запуск Phase 2. Между этими этапами возникает разрыв, который может растягивать весь путь терапии к пациенту.
FDA описывает real-time trials как шаг к continuous trials — более непрерывной модели, где регулятор видит ключевые инсайты по мере накопления данных и может быстрее оценивать, можно ли двигаться дальше. По оценке Уолша, такой подход потенциально способен убрать значимую часть общего времени клинических испытаний; Nextgov приводит его оценку о возможном сокращении на 20–40%, но FDA пока проверяет это через пилоты, а не обещает немедленную реформу всей системы.
Дальше агентство собирает комментарии индустрии и экспертов до 29 мая 2026 года. Финальные критерии отбора пилотных участников FDA намерено опубликовать в июле, а выбрать проекты — в августе.
Что меняется для pharma и регуляторов
Для фармкомпаний это может стать новым типом взаимодействия с FDA. Если real-time контур станет нормой, спонсорам придётся заранее думать не только о протоколе исследования, но и о качестве данных, структуре endpoint-сигналов, облачной передаче, аудите, защите информации и доверенности AI-инструментов.
Для регулятора ставка не меньше. FDA фактически пробует перейти от проверки огромных пакетов постфактум к более живому наблюдению за тем, как формируется доказательная база. Это требует другой IT-инфраструктуры, другой культуры данных и понятных правил: какие сигналы считаются достаточными, кто отвечает за ошибки в потоке данных, как проверяется AI-слой и где остаётся человеческое решение.
Мнение редакции Neuro.ee. Эта история важна не потому, что FDA «добавила AI» в клинические испытания. Важнее другое: AI начинает менять не только диагностику или поиск молекул, а бюрократическую архитектуру медицины — то место, где хорошие терапии часто теряют месяцы и годы. Если FDA сможет получать данные быстрее и при этом удержать safety bar, главным эффектом станет не красивый дашборд в облаке, а новая скорость движения лекарства от лаборатории к пациенту.