FDA tahab kliinilisi uuringuid näha reaalajas — AI võib lühendada ravimi teed turule
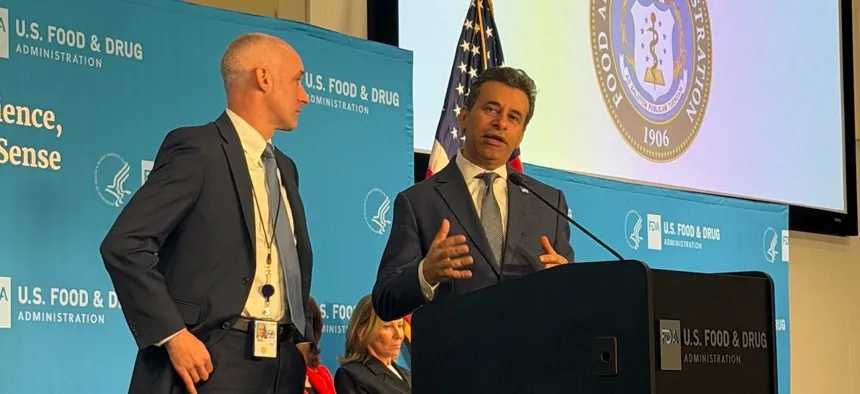
FDA astus esimese praktilise sammu kliiniliste uuringute suunas, kus regulaator näeb võtmeandmeid peaaegu reaalajas. Agentuur teatas kahest proof-of-concept projektist AstraZeneca ja Amgeniga ning avaldas samal ajal infopäringu laiema pilootprogrammi kohta, mille ta plaanib suvel käivitada.
Algatuse mõte ei ole asendada kliinilist teadust ilusa AI-esitlusega. FDA tahab eemaldada ühe ravimiarenduse kõige kallima ja aeglasema kihi: viivituse selle vahel, kui andmed kliinikutes tekivad, sponsor need kogub ja analüüsib ning need lõpuks regulaatorini jõuavad.
Mida FDA täpselt käivitab
Tavalises skeemis liiguvad andmed uuringukeskustest farmaettevõtteni, seejärel analüüsitakse ja pakitakse need dokumentidesse ning alles siis saavad neist regulatiivse protsessi osa. FDA testib nüüd teist ringi: eelnevalt kokku lepitud endpoint- ja ohutussignaalid edastatakse agentuurile uuringu käigus reaalajas.
Esimene proof-of-concept on AstraZeneca Phase 2 TRAVERSE uuring varem ravimata mantlirakulise lümfoomiga patsientidel. Selles osalevad MD Anderson Cancer Center ja University of Pennsylvania. Teine on Amgeni Phase 1b STREAM-SCLC uuring piiratud staadiumi väikerakulise kopsuvähiga patsientidel; lõplikud uuringukeskused on veel valimisel.
Iga uuringu jaoks leppis FDA sponsoriga eraldi kokku, millised signaalid reaalajas edastatakse. Agentuuri sõnul on AstraZeneca projektis FDA sellised signaalid Paradigm Healthi kaudu juba kätte saanud ja valideerinud — ehk kontrollinud mitte ainult ideed, vaid ka tehnilist vahetusvõimalust.
Miks see puudutab kogu ravimikonveierit
FDA volinik Marty Makary sõnastas probleemi karmilt: kliinilised uuringud on aastakümneid üles ehitatud üsna samamoodi ning võtmesignaalid võivad agentuurini jõuda liiga hilja. Ta on rääkinud ka sellest, et suur osa ajast varase faasi uuringu ja dokumentide esitamise vahel kulub „dead time’ile“ — paberile ja organisatsioonile, mitte uutele teadmistele teraapia kohta.
Just siin muutuvad AI ja pilv mitte moesõnaks, vaid regulatiivse protsessi taristuks. Kui FDA näeb, et patsiendil tõusis palavik, kasvaja muutus või tekkis eelnevalt määratud riskisignaal, ei pea regulaator ootama lõplikku paketti, et hakata uuringu pilti mõistma.
FDA AI-juht Jeremy Walsh rõhutab, et eesmärk on jõuda regulatiivse otsuseni kiiremini, ohutuslatti madaldamata. RFI dokumentides räägib agentuur otseselt efektiivsuse, otsusekvaliteedi, ohutusmonitooringu, doosivaliku ja varaste go/no-go otsuste parandamisest, säilitades ranged teaduslikud ja regulatiivsed standardid.
Faasidest continuous trials mudelini
Suurim panus on faasidevaheliste pauside lühendamine. Praegu on ravimiarendus tavaliselt jagatud eraldi uuringuteks: Phase 1 lõpeb, siis tulevad analüüs, järgmise protokolli ettevalmistus, kooskõlastused ja Phase 2 käivitamine. Nende etappide vahel tekib lõhe, mis venitab ravimi tee patsiendini pikaks.
FDA kirjeldab real-time trials lähenemist sammuna continuous trials mudeli poole — pidevamasse süsteemi, kus regulaator näeb võtmeinsighte andmete kogunemise ajal ja saab kiiremini hinnata, kas edasi liikuda. Nextgov vahendab Walshi hinnangut võimalikust 20–40% lühenemisest, kuid FDA kontrollib seda praegu pilootidega, mitte ei luba kogu süsteemi kohest reformi.
Agentuur kogub tööstuse ja ekspertide kommentaare 29. maini 2026. Lõplikud piloodikriteeriumid tahab FDA avaldada juulis ja projektid valida augustis.
Mis muutub pharma ja regulaatorite jaoks
Farmaettevõtetele võib sellest saada uus suhtlusviis FDA-ga. Kui reaalajaring muutub normiks, peavad sponsorid mõtlema mitte ainult uuringuprotokollile, vaid ka andmekvaliteedile, endpoint-signaalide struktuurile, pilveedastusele, auditile, infoturbele ja AI-tööriistade usaldusväärsusele.
Regulaatori panus pole väiksem. FDA proovib liikuda hiiglaslike pakettide järelkontrollilt elavama jälgimiseni, kuidas tõendusbaas kujuneb. See nõuab teistsugust IT-taristut, andmekultuuri ja selgeid reegleid: millised signaalid on piisavad, kes vastutab andmevoo vigade eest, kuidas kontrollitakse AI-kihti ja kuhu jääb inimese otsus.
Neuro.ee toimetuse arvamus: See lugu on tähtis mitte sellepärast, et FDA „lisas AI“ kliinilistesse uuringutesse. Olulisem on, et AI hakkab muutma meditsiini bürokraatlikku arhitektuuri — kohta, kus head teraapiad kaotavad sageli kuid ja aastaid. Kui FDA suudab andmeid kiiremini saada ja hoida safety bar’i, ei ole peamine efekt ilus pilvedashboard, vaid uus kiirus ravimi liikumisel laborist patsiendini.